服务热线:
18027120927

新规落地遇阻?审放分离!你设的“放行审核人”,是不是沦为签字工具人了?
专栏:行业资讯
发布日期:2026-11-03
阅读量:89
收藏:
签字不是流程,是质量承诺!新版 GMP 人员合规难题,贝奥吉因一站式 CDMO 帮你破局。
《医疗器械生产质量管理规范(2025年版)》已经正式发布,行业正处于新旧体系转换的关键期。但在近期的合规咨询中,我们发现一个现象:法规文本虽已更新,但不少企业在实操落地时依然迷茫。特别是在“人员规划”这一关,对于“产品放行审核人”这个关键岗位,很多企业还在用老思路应付——要么随便找个高管兼一下,要么让QA专员顺带签个字。
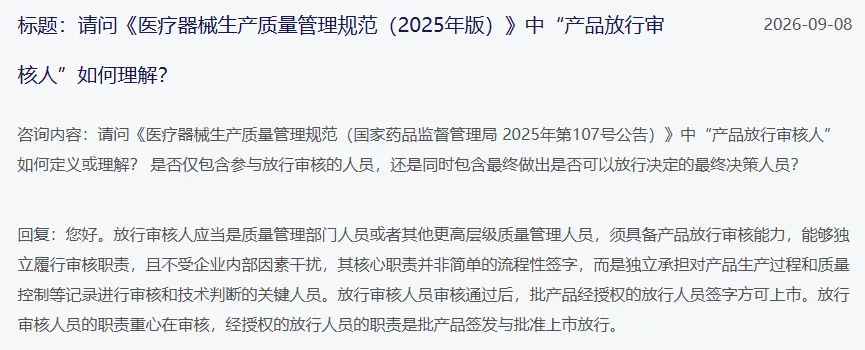
近期,国家药监局核查中心的一则官方问答,精准回应了这一实操痛点。它不仅厘清了岗位边界,更向行业释放了一个强烈信号:医疗器械的质量管理,正从“形式合规”走向“实质合规”,从“单人签字”走向“体系制衡”。
法规深解
官方回复背后的“权责界限”与“审放分离”
仔细研读这则回复,企业必须读出以下三个核心要求:
① 身份门槛与独立性:审核人必须是质量管理部门人员或更高层级质量管理人员。其核心要求是具备“独立履职能力”,这意味着企业必须赋予该岗位足够的组织权限,使其不受生产、销售等其他部门的干扰。
② 职责重心在于“技术判断”:官方明确指出,这不是简单的流程性签字。审核人的核心工作是对生产过程和质量控制记录进行技术把关。这要求审核人必须具备扎实的工艺知识和法规底蕴,能看出记录背后的质量风险。
③ “审”与“放”的权责分离:这是最关键的合规底线。放行审核人负责“审核(技术把关)”;而经授权的放行人员负责“签发与批准上市(行政授权)”。技术合格是放行的前提,但两者不能混为一谈,必须形成相互制衡的体系架构。
现实痛点
为什么新规之下,企业依然“配不齐”也“用不好”?
新规要求很明确,但企业落地很骨感。尤其是中小型医疗器械企业,往往面临三大现实困境:
① 人才厚度不足:找一个懂技术、精法规、能抗压的复合型高级质量管理人员,人力成本极高且一将难求。让普通QA硬上,又做不了深度的“技术判断”。
② 独立履职面临考验:在交付压力和成本考量下,内部的质量人员往往很难真正做到“不受企业内部因素干扰”,在放行审核时容易妥协,缺乏制衡机制的兜底。
③ 体系搭建“形似神不似”:部分企业未建立有效的制衡机制,把审核人和放行人的职责混淆,或者没有建立标准化的记录审核清单,导致在应对飞检时,往往因为“职责不清”或“审核不到位”被开具不符合项。
破局之道
CDMO如何成为企业的“合规外脑”?
面对2025新规的人员规划要求,企业不一定非要“重资产”招人来死磕,善用专业的CDMO平台作为“外脑”,是更具性价比和合规保障的解法:
◆ 架构赋能:帮你理清权责边界
依托丰富的合规经验,我们可以在项目初期,协助委托方梳理组织架构,明确“放行审核人”与“质量受权人”的岗位说明书(JD),建立合规的“审放分离”流程,让体系既符合新规,又契合企业实际。
◆ 独立履职:提供第三方技术把关
依托CDMO平台完善的质量团队,我们可以提供独立、客观的生产过程与批记录审核服务。作为第三方,我们的技术判断不受委托方内部商业因素干扰,真正守住“独立履职”的底线。
◆ 体系融合:让合规无缝衔接
在我们的委托生产服务中,不仅是产品的交付,更是质量体系的无缝对接。我们确保产品在代工环节的每一份记录都经得起推敲,为委托方的最终放行提供坚实、合规的数据支撑。
合规,从敬畏每一个签字开始
2025版新规的细节调整,折射出监管对医疗器械全生命周期安全的从严趋势。法规的发布只是起点,真正的考验在于企业体系与人员认知的落地。放行审核人签下的不仅仅是名字,更是对患者安全的承诺,对企业信誉的背书。
您的企业在新规落地、人员规划或体系搭建上,是否也遇到了拿不准的难题?欢迎联系贝奥吉因的合规专家团队,我们将为您提供从体系建立、人员规划到委托生产的一站式CDMO解决方案。
联系方式
公司:广州贝奥吉因生物科技股份有限公司
座机:020-32029939
手机:18027120927
地址:广州市黄埔区瑞泰路2号C栋2层
